Comment assurer la conformité 21 CFR Part 11 en laboratoire ?
le 16 Juin de 14h à 15h
Publié par la FDA (Food and Drug Administration), le 21 CFR Part 11 fixe les règles du jeu pour les enregistrements et les signatures électroniques en pharmacie, en biotechnologie ou sur les dispositifs médicaux.
On imagine souvent qu'un bon logiciel suffit à cocher la case. En réalité, la conformité se joue tout autant dans les protocoles du laboratoire et dans la façon dont chaque donnée est générée puis conservée.
➡️ Cet article passe en revue ce qu'exige le texte et comment l'ancrer dans les pratiques de terrain grâce à un logiciel de gestion de laboratoire LIMS.
L'étendue réelle du 21 CFR Part 11
Origine et portée du texte
Le 21 CFR Part 11 s'inscrit dans le Title 21 du Code des Régulations Fédérales américaines. Diffusé par la FDA en 1997, ce document précise les critères permettant de reconnaître un enregistrement électronique et une signature électronique comme équivalents à leurs homologues en format papier et manuscrit. En d'autres termes, il transforme un dossier numérique en un élément légalement admissible auprès de l'agence, sous réserve que certaines conditions soient remplies.
Quels sont les laboratoires concernés ?
Il concerne toutes les industries soumises à la réglementation de la FDA, englobant ainsi les produits pharmaceutiques, la biotechnologie, les dispositifs médicaux et l'industrie agroalimentaire. L'objectif étant donc de faire face à l'essor des systèmes électroniques dans ces domaines et de s'assurer que les enregistrements numériques soient tout aussi fiables, crédibles et équivalents aux documents papiers.
Les deux volets du Part 11
Le Part 11 s'articule autour de deux sous-parties complémentaires.
-
La Subpart B et les enregistrements électroniques
La Subpart B encadre les enregistrements électroniques. Elle exige la validation du système, une piste d'audit sécurisée, un contrôle strict des accès et la capacité à restituer les données lors d'une inspection.
-
La Subpart C et les signatures électroniques
La Subpart C porte sur les signatures électroniques. Elle impose des identifiants uniques et lie chaque signature à l'enregistrement qu'elle valide, de façon indissociable. Les codes et mots de passe font l'objet d'un encadrement rigoureux.
Systèmes communs soumis à la partie 11
-
Logiciels de gestion de l'information de laboratoire assurant le suivi des analyses d'échantillons et des résultats
-
Cahiers de laboratoire électroniques documentant les expériences et les observations
-
Systèmes d'exécution de la production enregistrant la production par lots
-
Systèmes de gestion de la qualité traitant les écarts et les actions correctives et préventives (CAPA)
-
Systèmes de gestion des données des essais cliniques
Les piliers clés d'un système conforme
Ce règlement vise avant tout à garantir des données fiables et protégées, condition essentielle pour préserver la santé et la sécurité publiques.
Validation des systèmes
Procédures documentées garantissant que les systèmes électroniques sont exacts, fiables et aptes à remplir les fonctions prévues.
Pistes d'audit / Audit Trail
Pistes d'audit sécurisées, générées par ordinateur et horodatées, qui enregistrent de manière indépendante la date et l'heure des saisies et des actions d'un opérateur créant, modifiant ou supprimant des enregistrements électroniques.
Contrôles d'accès
Recours à des vérifications des autorisations pour garantir que seules les personnes habilitées peuvent utiliser le système, accéder aux données, modifier les enregistrements ou apposer des signatures électroniques.
Contrôles opérationnels et des dispositifs
S'assurer que les enregistrements ne peuvent être modifiés sans que cela soit détecté et que les dispositifs (terminaux, mécanismes de saisie) restent sécurisés.
Signatures électroniques
Elles doivent être propres à une seule personne, comporter les informations imprimées relatives au signataire et relier clairement la signature à l'enregistrement électronique correspondant.
Comment traduire ces exigences en pratique grâce au LIMS ?
Un LIMS réunit les principaux leviers techniques, à condition d'être correctement paramétré et validé. L'application AQ Manager LIMS a été conçue pour les environnements réglementés et intègre nativement les contrôles attendus par le texte.
-
1
La capture des données à la source
La donnée d'un résultat naît au moment de la mesure. Ressaisie plusieurs heures plus tard, elle perd son caractère contemporain et sa valeur brute d'origine risque de disparaître. C'est l'une des causes de non-conformité les plus souvent relevées en inspection.
AQ Manager LIMS se connecte directement aux instruments du laboratoire. Le résultat remonte automatiquement dans la fiche d'analyse. Cette capture à la source supprime tout antidatage et conserve l'enregistrement original, deux garanties directement attendues par le Part 11.
-
2
Le verrouillage des données validées
Avec AQ Manager LIMS, un enregistrement se verrouille dès son approbation. Toute correction ultérieure suit une procédure tracée qui conserve l'ancienne valeur, et l'export des données reste réservé aux profils autorisés. Le logiciel impose aussi un ordre précis aux étapes du workflow. Un résultat ne peut être approuvé avant d'avoir été saisi puis contrôlé. Associés à une piste d'audit inaltérable, ces contrôles rendent le workflow infalsifiable et permettent de reconstituer le déroulé d'une analyse à tout moment.
-
3
La maîtrise des échanges avec les autres systèmes
Un LIMS échange en permanence des données avec d'autres logiciels, comme un cahier électronique (ELN) ou un système qualité (QMS). Chaque point de transfert présente un risque. Une valeur mal transmise peut être tronquée ou reformatée, ce qui fausse sa signification réglementaire.
AQ Manager LIMS sécurise ces échanges par des interfaces validées, qui appliquent les mêmes contrôles que le cœur du logiciel. Chaque résultat publié reste ainsi relié à sa donnée brute d'origine, une exigence centrale de l'intégrité des données.
La conformité au 21 CFR Part 11 se construit dans la durée, à travers les procédures du laboratoire et la rigueur des équipes. En réunissant les garanties techniques du texte dans un environnement pensé pour les laboratoires réglementés, AQ Manager LIMS pose un cadre solide sur lequel cette conformité s'appuie au quotidien.
-
4
La gestion des droits d'accès et des utilisateurs
AQ Manager LIMS repose sur des comptes nominatifs dont les droits se règlent au plus près de chaque fonction. Un profil définit précisément les fonctions et les écrans accessibles à chaque utilisateur, si bien qu'un opérateur ne peut jamais intervenir au-delà de son périmètre. La gestion de la sécurité centralise les comptes et les mots de passe, et l'authentification unique (SSO) permet de s'appuyer sur l'annuaire de l'entreprise. Chaque saisie et chaque approbation portent ainsi le nom de leur auteur, première condition de l'intégrité des données.
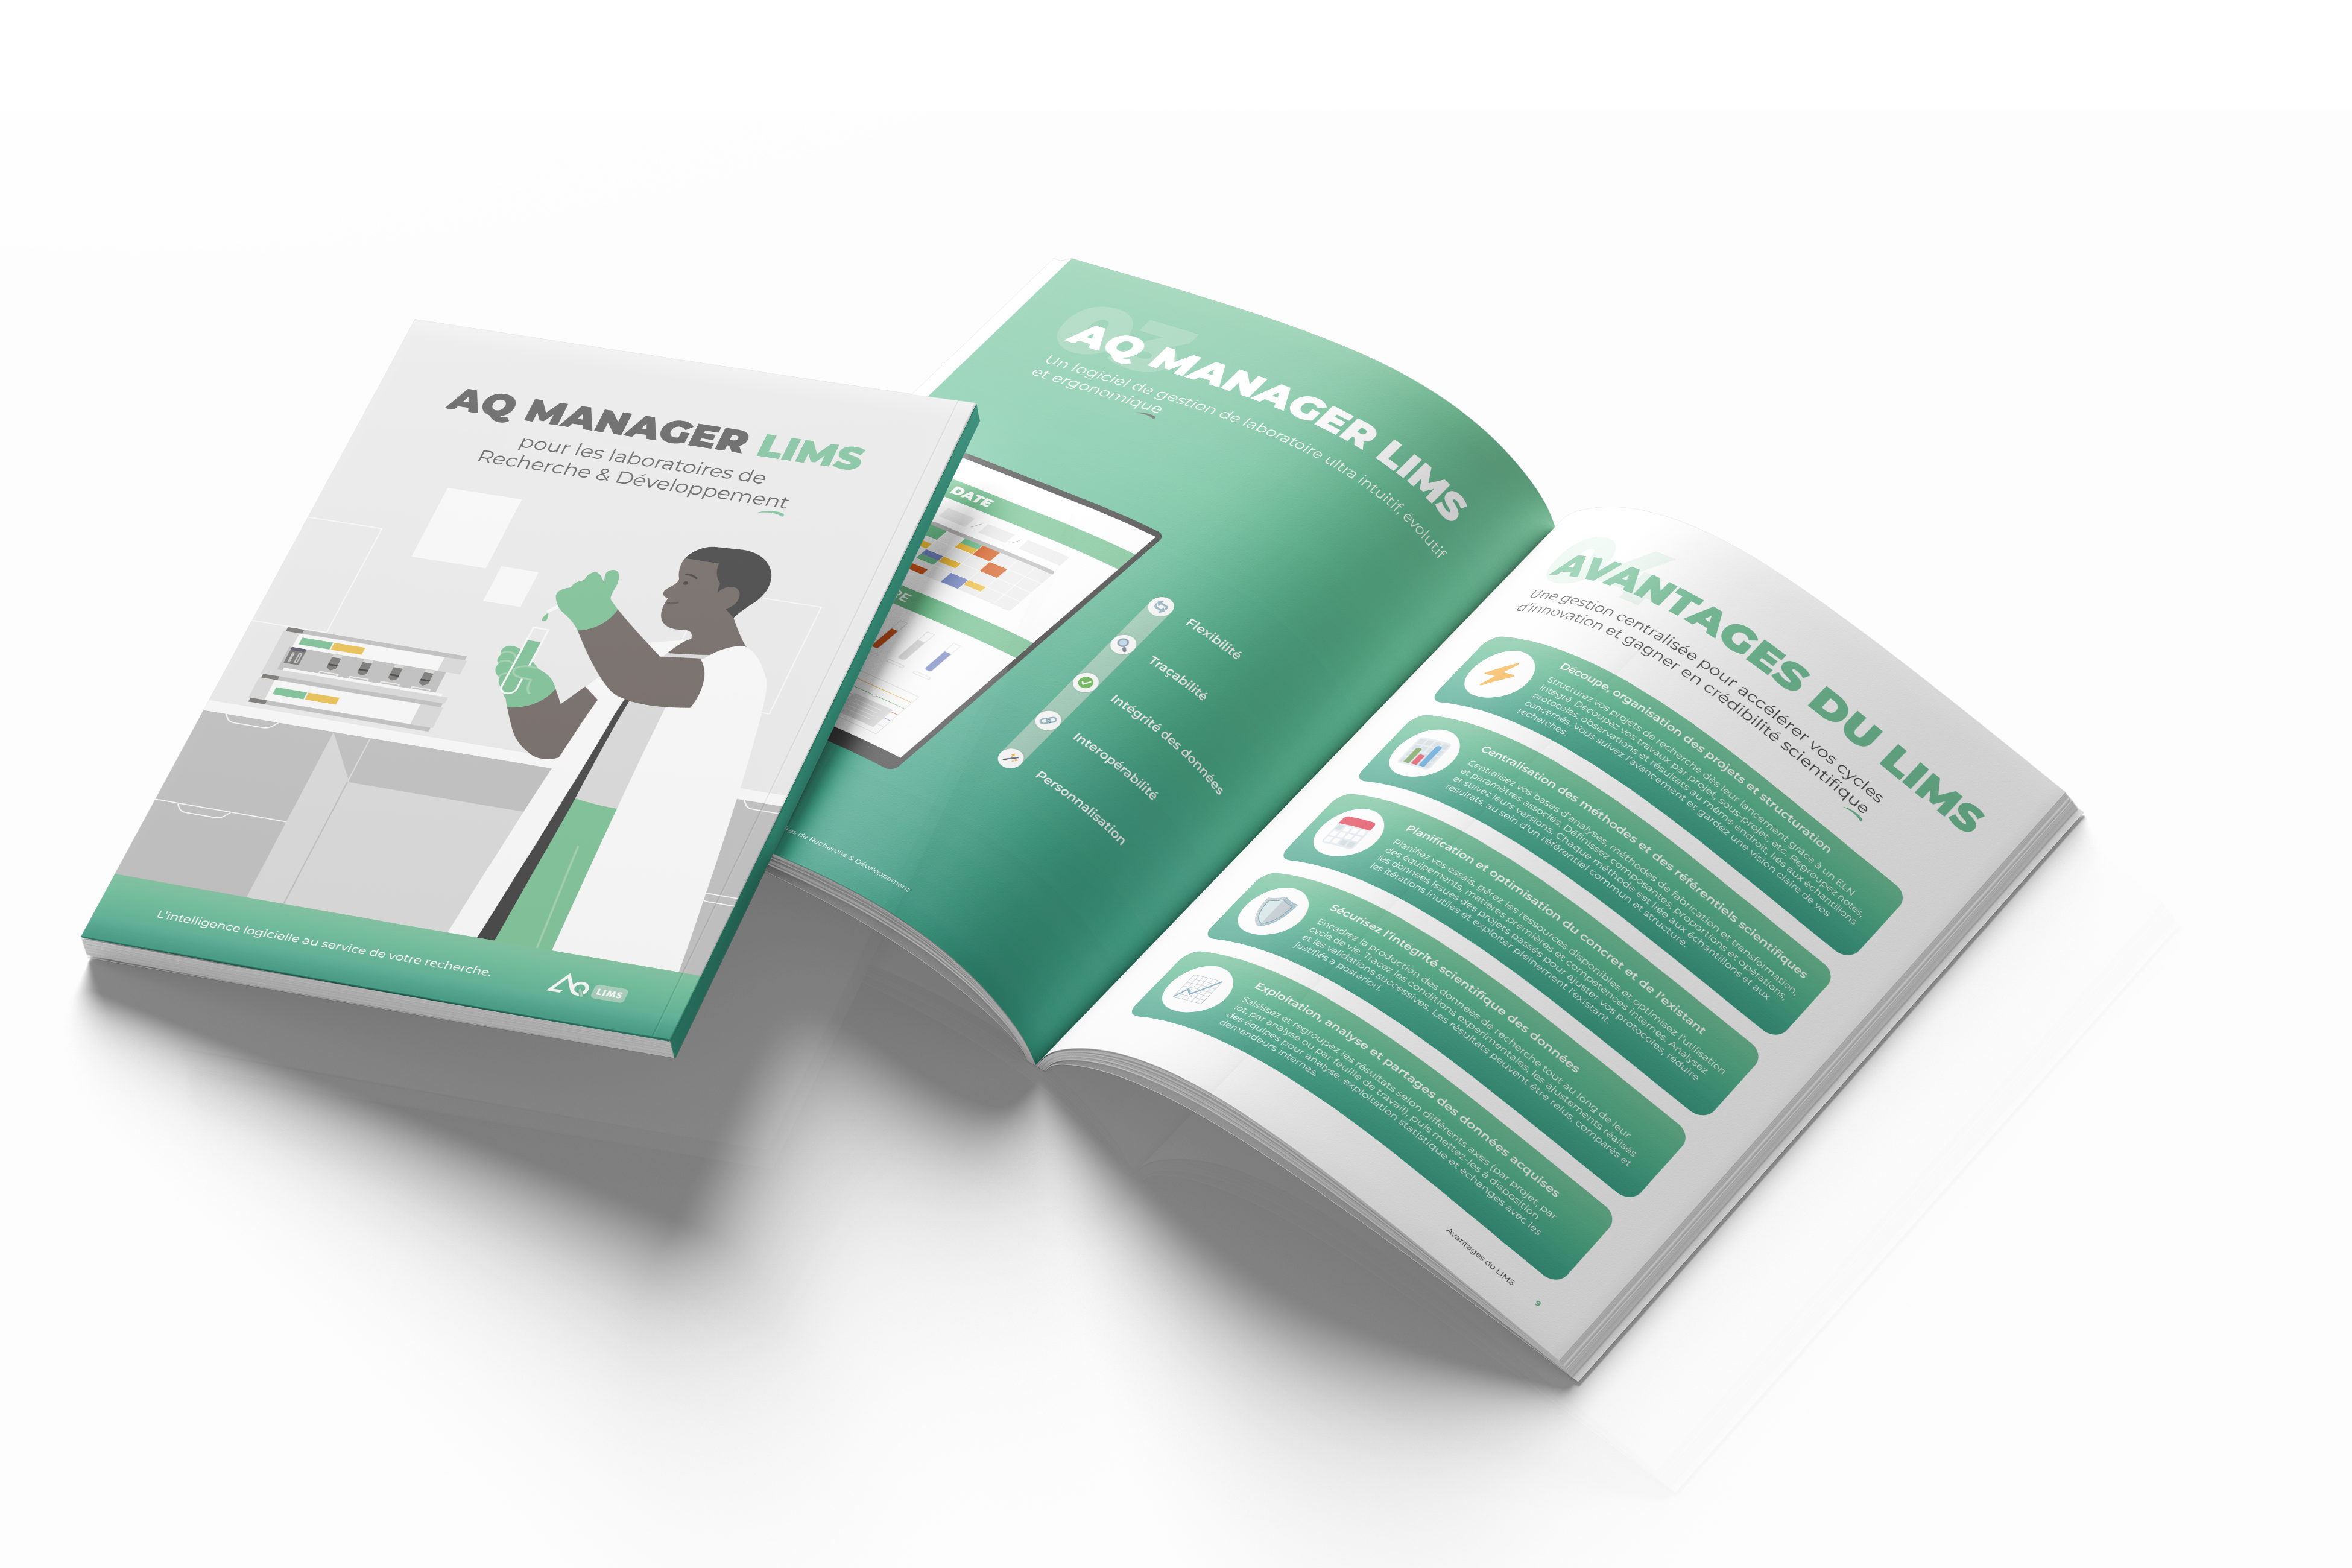
Que vous dirigiez un laboratoire de Contrôle Qualité, Prestataire de services ou de Recherche et Développement (R&D), découvrez nos brochures pour en apprendre plus sur les avantages et les fonctionnalités de notre logiciel AQ Manager LIMS et comment celui-ci peut aider à relever les défis de votre industrie.